

Guide éditorial · OralPouches.com · Mis à jour le 22 octobre 2026
Un test de sachet de caféine en dehors des spécifications convenues devrait déclencher une enquête documentée et une retenue de lot. Un second résultat de passage, à lui seul, n’explique pas le premier échec. Avant d’autoriser l’expédition, le propriétaire de la marque doit savoir si l’écart provient de l’échantillon, de la méthode analytique, d’un calcul ou du lot fabriqué.
Ce guide traite des sachets de caféine et de guarana sans nicotine fournis sous un accord OEM ou de marque privée. Il fournit un cadre d’achat et d’évaluation qualité, et non une spécification de version spécifique au produit. Les exemples sont illustratifs ; ce ne sont pas des données batch de LINKBIOLABS.
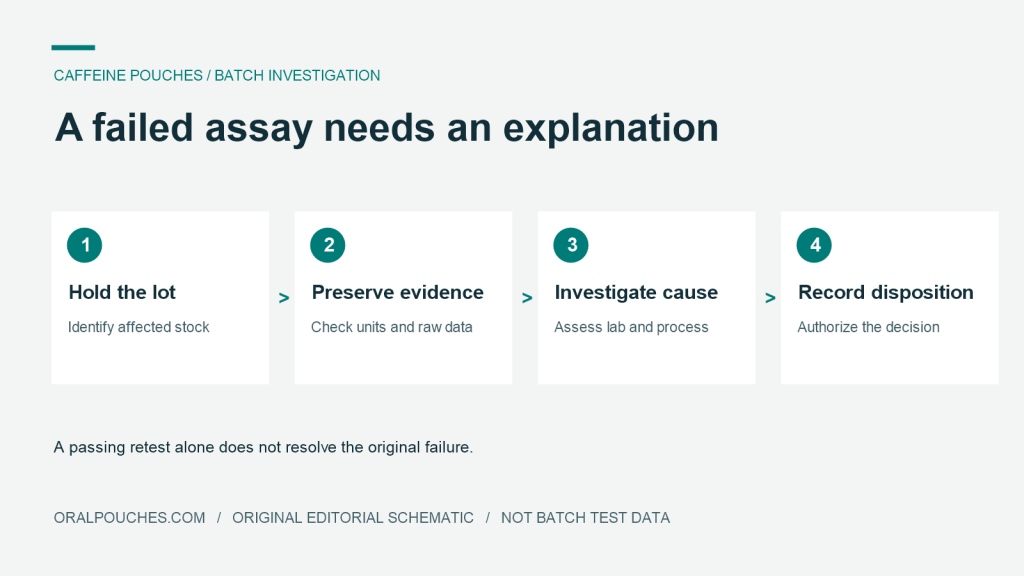
Qu’est-ce qui compte comme hors de la ligne et en quoi est-ce différent de l’OOT ?
Un résultat hors spécifications (OOS) sort d’un critère d’acceptation préétabli. Un résultat hors tendance (OOT) peut tout de même répondre à ce critère, mais diffère de manière inattendue des lots précédents ou des observations de stabilité. Aucun des deux termes ne vous donne la cause profonde. Un test de caféine raté est aussi différent d’une poche en sous-poids : la première concerne la teneur en analyte mesurée ; la seconde concerne la masse totale de remplissage.
Les règles de la FDA Directives OOS de mai 2022 concerne les tests en laboratoire pharmaceutique. Sa distinction entre l’investigation en laboratoire et l’investigation de production plus large est une référence utile, mais elle ne rend pas automatiquement les exigences pharmaceutiques applicables à chaque poche fonctionnelle. Confirmez séparément la classification des produits et les obligations sur le marché de destination.
Rédigez la règle d’acceptation avant le test
- Identifiez la substance mesurée : la caféine totale, plutôt que la masse d’extrait de guarana.
- Définissez la base de déclaration : milligrammes par sachet, milligrammes par gramme, ou pourcentage d’une cible déclarée.
- Précisez si le résultat représente des unités individuelles ou un échantillon composite.
- Notez la version de la méthode, le plan d’échantillonnage, la plage d’acceptation et la règle de décision convenue, y compris la manière dont l’incertitude de mesure est gérée.
Pour les documents établissant ces exigences, voir notre COA, spécifications du produit et comparaison des rapports de laboratoire.
Première revue : peut-on comparer les chiffres ?
Vérification de la conversion des unités et de l’échantillon
Considérons un rapport hypothétique de 80 mg/g de caféine dans un sachet contenant 0,50 g de remplissage. La teneur calculée est de 40 mg par sachet : 80 × 0,50 = 40. Comparer directement le nombre de 80 à une cible de 40 mg par poche créerait une fausse divergence. Ce calcul est une illustration arithmétique, pas une quantité recommandée de caféine ni une limite d’acceptation.
Demandez si le laboratoire a utilisé la masse de remplissage réelle, la masse nominale ou la masse de la pochette entière, y compris son emballage. Vérifiez si les résultats sont déclarés comme reçus ou sur une base sece. Un changement d’humidité peut modifier une concentration exprimée par gramme sans établir de variation équivalente de la caféine par unité.
Séparer la caféine totale de l’apport botanique
Pour une formule de guarana, la quantité d’extrait ajoutée n’est pas la quantité mesurée de caféine délivrée. Demandez la base du test de matières premières et le résultat du produit fini. Lorsque plus d’un ingrédient apporte de la caféine, l’évaluation du sachet final doit prendre en compte la contribution combinée plutôt que de ne vérifier que l’ajout synthétique de caféine.
Conservez les preuves avant de commander d’autres tests
Envoyez un avis d’attente écrit indiquant les numéros de lot concernés, le statut de l’expédition et la personne responsable de la disposition. Conservez le rapport original et demandez ses documents à l’aide du fournisseur pour la qualité qualité. Préserver l’identité de l’échantillon et l’historique de la garde afin que les résultats ultérieurs puissent être liés au même matériel.
- Pack laboratoire : référence de méthode, enregistrement de préparation d’échantillon, chromatogrammes bruts, historique d’intégration, feuille de calcul et évaluation de l’adéquation du système.
- Exemple de paquet : Lieu de collecte, heure de collecte, quantité, état du conteneur et historique de stockage.
- Package de fabrication : Réconciliation des ingrédients, identification des mélanges, séquence de remplissage, écarts pertinents et tout historique de retravail.
- Forfait commercial : Révision des spécifications approuvées, exigences de commande d’achat et responsabilités de notification.
Ce sont des éléments suggérés pour la révision du contrat. Les modalités d’accès et la confidentialité doivent être conclues à l’avance avec le fournisseur et le laboratoire. Notre Guide de sélection de laboratoire tiers Couvre les questions de portée et de chaîne de garde avant le début des examens.
Le retest nécessite une question, pas juste un autre échantillon
Les recommandations pharmaceutiques de la FDA mettent en garde contre l’utilisation de la moyenne pour dissimuler la variabilité entre un résultat initial hors du régime et des résultats ultérieurs. Pour l’acquisition des pochettes, convenez d’un protocole d’enquête écrit avec l’équipe qualité responsable : quelle hypothèse est examinée, quel matériau sera testé, combien de déterminations sont justifiées et comment tous les résultats seront évalués.
Utilisez les conclusions pour orienter l’enquête
- Erreur de calcul confirmée : Obtenez une correction contrôlée du rapport avec le résultat et la raison d’origine conservés dans la piste d’audit.
- Extraction suspectée ou problème de matrice : Demandez au laboratoire d’évaluer la pertinence de la méthode pour la matrice réelle de la poche aromatisée.
- Résultats variant selon la séquence de remplissage : Étudiez une possible ségrégation de mélange ou variation de procédé en utilisant un plan d’échantillonnage justifié.
- Aucune explication démontrée : conserver le résultat non résolu dans le dossier de la décision ; Ne décrivez pas le lot comme dégagé uniquement parce qu’un échantillon ultérieur passe.
Un test composite peut masquer la variabilité d’une unité à l’autre. Si la préoccupation concerne des pochettes individuelles incohérentes, expliquez explicitement cette inquiétude plutôt que de demander une autre moyenne groupée. L’enquête doit également déterminer si les lots connexes nécessitent un examen.
Ce que doit contenir le dossier final de disposition
Demandez une conclusion concise qui relie les preuves à l’action proposée. Il doit identifier le lot concerné, la défaillance initiale, les hypothèses étudiées, les causes confirmées ou non résolues, tous les résultats pertinents et la disposition autorisée. Inclure des actions correctives et préventives lorsque cela est justifié, avec un propriétaire et un contrôle d’efficacité. La date de clôture de l’enquête ne constitue pas en soi une preuve que le problème a été corrigé.
Avant de commander un lot de remplacement, confirmez ce qui a changé et quelles preuves démontreront que le changement a fonctionné. Pour les discussions sur les fabricants d’équipement, fournissez le marché visé, la formulation approuvée des revendications, la base analytique et les attentes d’échantillonnage ainsi que le brief commercial.
Questions fréquemment posées
Un retest réussi annule-t-il le résultat initial échoué ?
Non. L’enquête doit expliquer comment le résultat initial a été évalué et pourquoi la décision finale est justifiée. Passer des tests ultérieurs à lui seul ne prouve pas que le premier résultat était invalide.
Un fournisseur peut-il modifier la spécification après une défaillance ?
Un changement de spécification proposé nécessite une base scientifique et réglementaire documentée ainsi qu’une approbation formelle. Modifier une limite simplement pour accommoder un lot en échec n’est pas une solution crédible.
Un résultat hors service est-il la preuve que chaque sachet du lot est défectueux ?
Non. C’est un signal qui nécessite une enquête. Le plan d’échantillonnage et les preuves de cause racine déterminent ce qu’on peut conclure sur le lot et les lots associés.
Chaque pochette fonctionnelle doit-elle respecter les règles OOS pharmaceutiques ?
Non. Le document de la FDA cité a une portée pharmaceutique. Les obligations applicables dépendent de la classification et du marché ; Le flux de travail ici est une recommandation éditoriale d’achats.
Sources et portée éditoriale
Référence principale : FDA, enquête sur les résultats de tests hors spécifications pour la production pharmaceutique, mai 2022. Critique le 22 octobre 2026. La liste de contrôle des achats et l’exemple numérique sont des documents éditoriaux originaux ; aucune étude de laboratoire indépendante ni certification de produit n’est revendiquée.


